Ferramentas
Software livre desenvolvido no laboratório para encontrar, classificar e interpretar vírus em dados de sequenciamento. Escolha uma ferramenta e percorra as etapas da análise.
Ferramenta · Código aberto · Gratuita
ViralQuest
Encontrando vírus escondidos nos dados genéticos
Os vírus estão por toda parte: em plantas, animais, pessoas e no ambiente. Mas a maioria deles ainda é desconhecida. Hoje os cientistas conseguem ler de uma só vez o material genético de uma amostra inteira, como uma folha, um inseto ou uma amostra de solo. Em meio a milhões de sequências, uma pergunta continua difícil de responder: quais delas pertencem a vírus?
O ViralQuest foi criado para responder a essa pergunta. É uma ferramenta de computador gratuita e de código aberto, desenvolvida no BioVirLab, e seus resultados foram publicados em revista científica internacional.
Como funciona
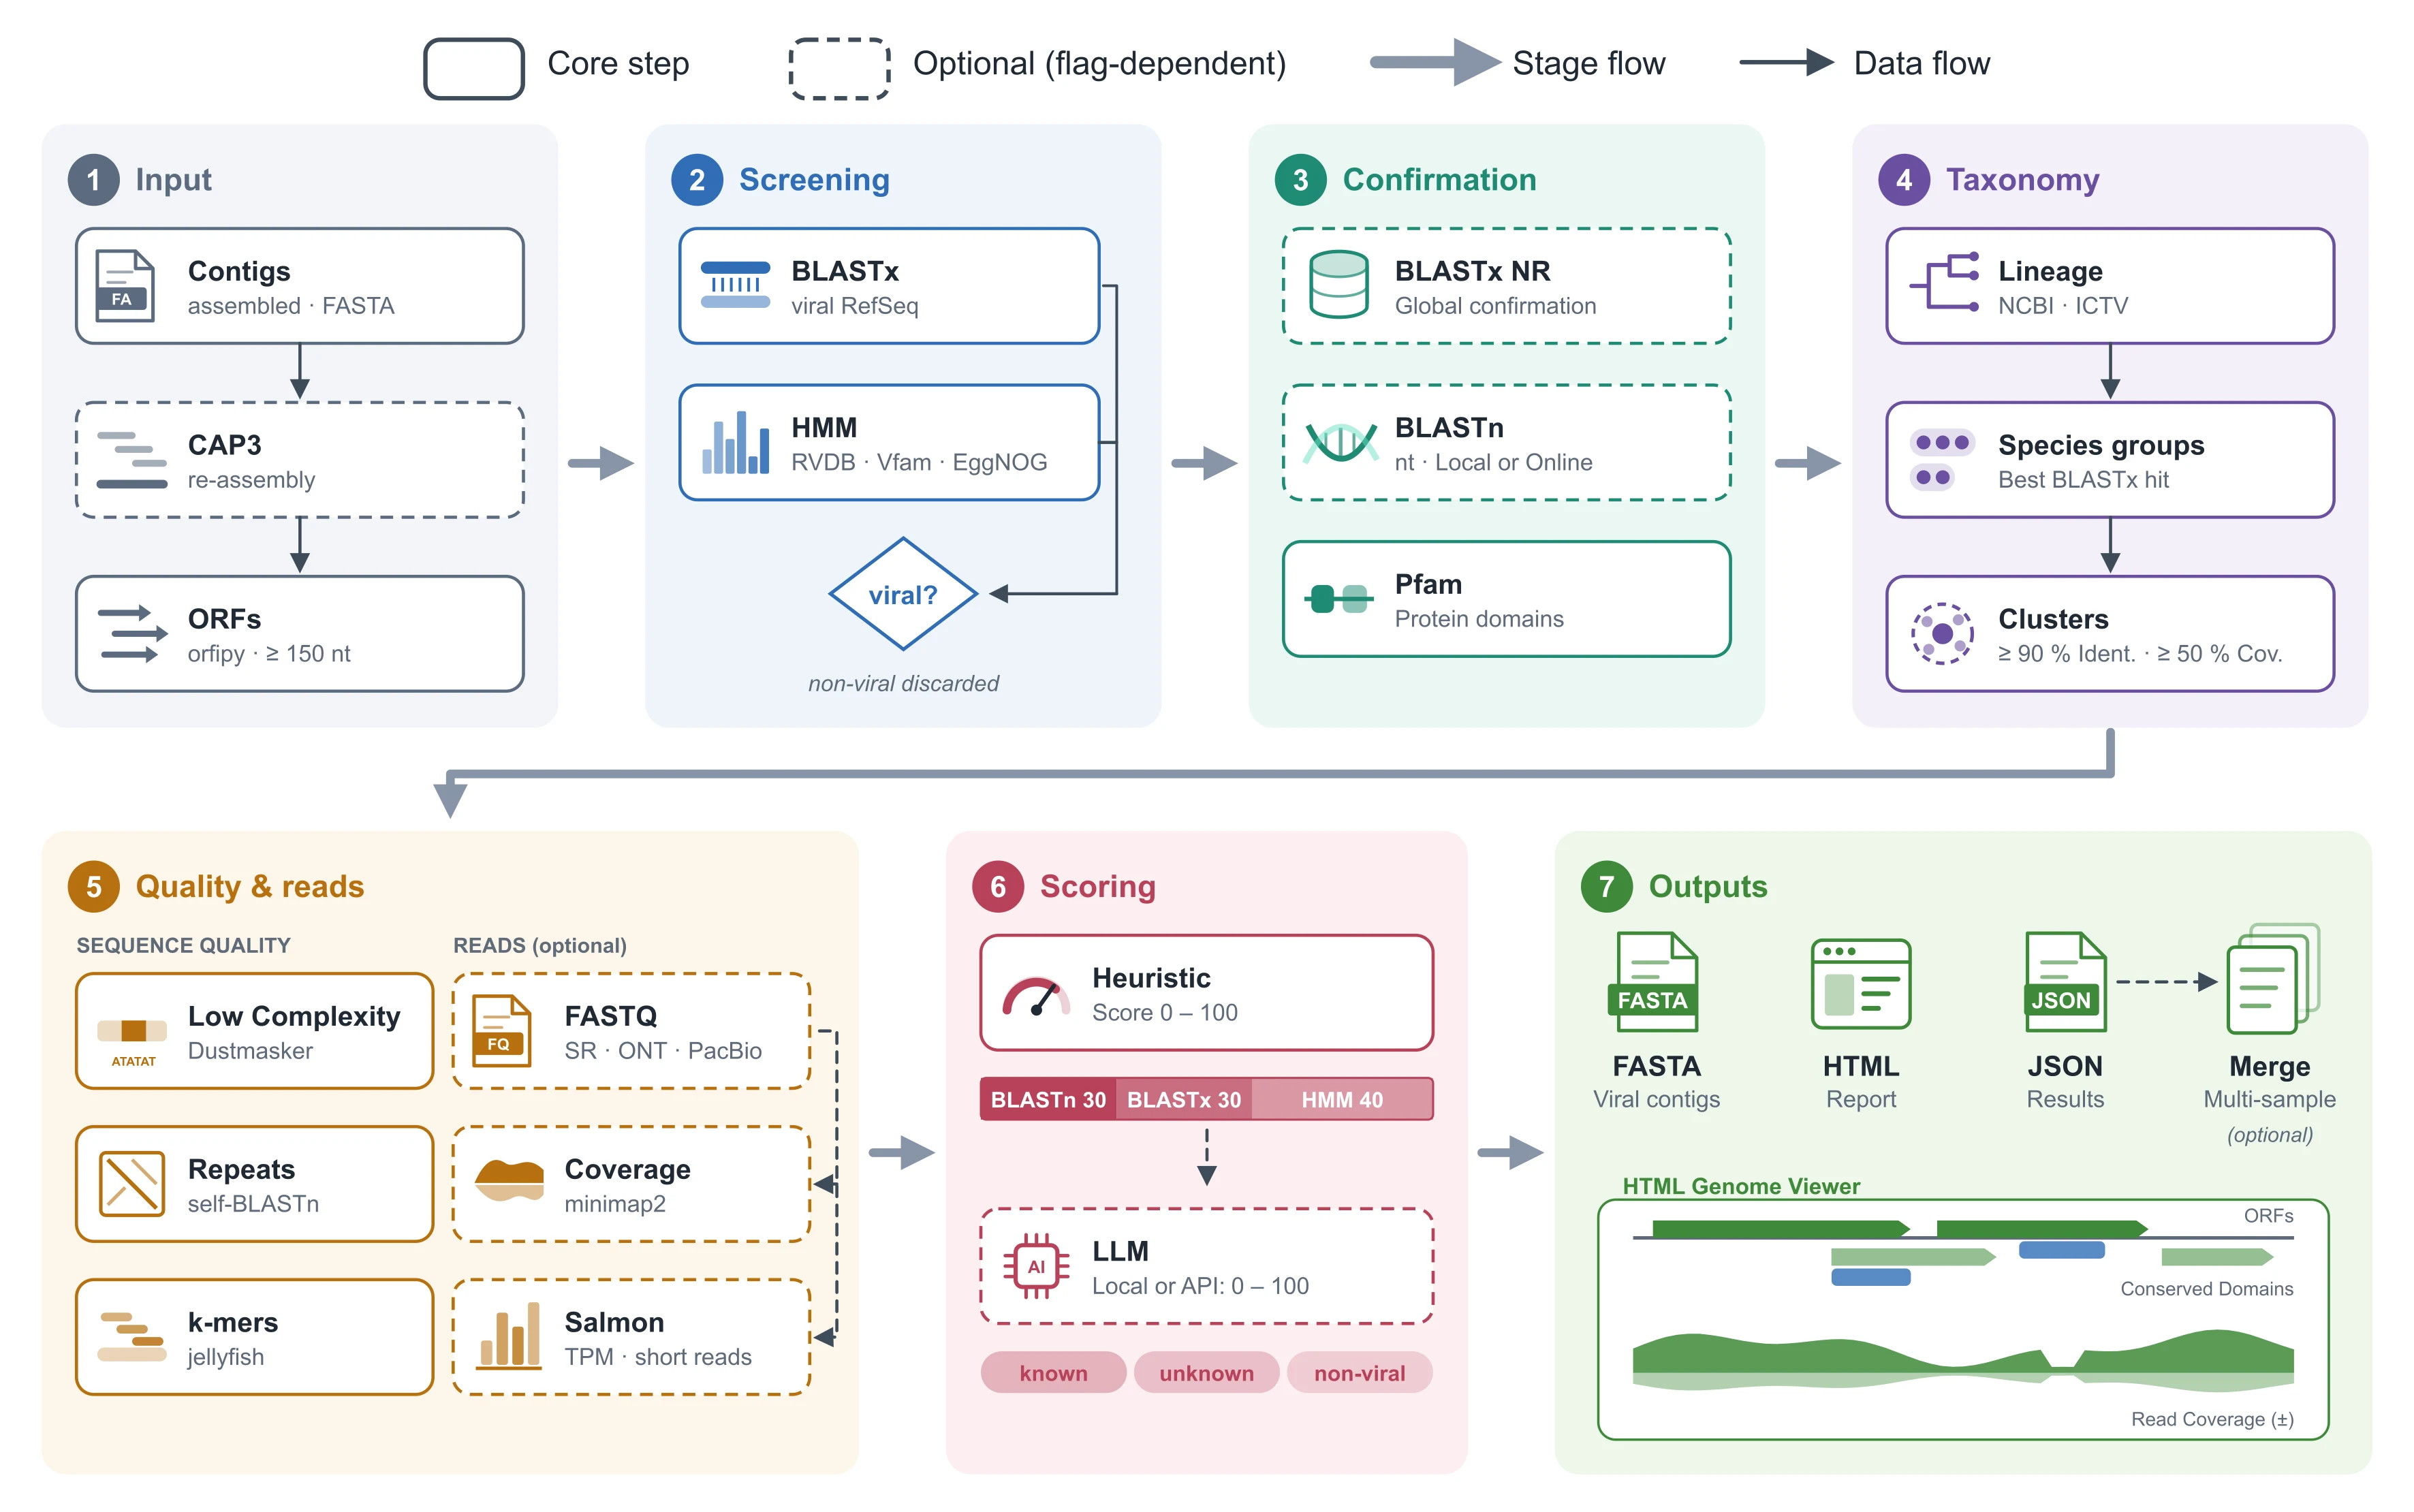
Milhões de sequências de uma amostra inteira
O ponto de partida é o material genético lido de uma amostra completa — uma folha, um inseto, um pouco de solo — com sequências de todos os organismos presentes misturadas.
Vasculhar os dados atrás de vírus
O ViralQuest percorre grandes volumes de dados genéticos e encontra as sequências de vírus, inclusive de vírus ainda não descritos.
Comparar com bancos de dados internacionais
As sequências encontradas são comparadas com grandes bancos de dados internacionais de referência.
Indicar o grupo viral e os genes
Para cada vírus, a ferramenta indica a qual grupo ele provavelmente pertence e quais genes ele carrega.
Relatório interativo no navegador
No fim da análise, o ViralQuest gera um relatório que pode ser aberto em qualquer navegador, o que facilita interpretar e compartilhar os resultados.
- gráficos
- mapas do genoma viral
- tabelas organizadas
Esquema da pipeline
Para que serve
Descobrir novos vírus
Em diferentes organismos e ambientes.
Medir a diversidade viral
Entender quais vírus estão presentes em uma amostra.
Agilizar a pesquisa
Em saúde, agricultura e meio ambiente, transformando dados brutos em informação útil.
Pipeline · Snakemake · Código aberto
VAPOR
Viral And Prokaryotic mOdular pipelineR
O VAPOR é uma pipeline em Snakemake que recebe leituras de sequenciamento metagenômico — curtas (Illumina, pareadas ou não) ou longas (Nanopore e PacBio HiFi) — e roda automaticamente uma sequência de análises, configurada por um único arquivo de parâmetros.
Etapas da pipeline
Controle de qualidade das leituras
Limpeza e avaliação das leituras antes de qualquer análise.
- fastp
- NanoPlot
- Porechop
- Filtlong
Montagem em contigs
MEGAHIT para leituras curtas; Flye com Medaka ou metaMDBG para longas. A montagem é avaliada pelo QUAST. Um módulo opcional classifica as leituras diretamente, sem montagem.
- MEGAHIT
- Flye
- Medaka
- metaMDBG
- QUAST
- Sylph
Parte viral
Detecta contigs virais, avalia completude, recorta provírus, agrupa contigs em genomas e monta um catálogo de vOTUs, agrupando os vírus de todas as amostras por similaridade.
- VirSorter2
- geNomad
- CheckV
- vRhyme
- skani
Parte procariótica
Reconstrói genomas com vários binners, escolhe os melhores, checa qualidade e contaminação, remove redundância e classifica.
- MetaBAT2
- VAMB
- SemiBin2
- Binette
- CheckM2
- GUNC
- GTDB-Tk
Taxonomia, hospedeiros e anotação
Taxonomia viral contra o INPHARED, predição de hospedeiros, busca de genes de resistência a antibióticos e de sistemas de defesa, e anotação funcional.
- MMseqs2
- PHIST
- AMRFinderPlus
- RGI
- DefenseFinder
- Pharokka
- Phold
- Bakta
- EggNOG
Abundância e diversidade
Cálculo de abundância por amostra e métricas de diversidade alfa e beta.
- CoverM
opcional módulo que pode ser ligado no arquivo de parâmetros
O que sai
Genomas
Genomas virais e procarióticos organizados, com mapas circulares.
Tabelas
Taxonomia, qualidade, hospedeiros, genes de resistência e de defesa.
Matrizes e diversidade
Presença e abundância por amostra; diversidade alfa e beta.
Relatórios
Um relatório MultiQC e um relatório HTML interativo reunindo tudo.
Ferramenta · Linha de comando · Código aberto
viralfetch
Taxonomia, metadados e sequências de vírus, direto do terminal
O viralfetch é uma ferramenta de linha de comando para consultar e baixar taxonomia viral, metadados, sequências e as árvores filogenéticas e alinhamentos de cada família viral. Um nome de vírus basta: a ferramenta encontra a linhagem, os acessos no GenBank/RefSeq e os dados relacionados, juntando quatro fontes em uma só consulta.
Toda saída pode ser pedida em --json, pronta para
scripts e para o jq; dados baixados ficam em cache, e nomes
que o índice local não conhece são procurados na taxonomia do NCBI.
pip install viralfetch
Comandos
viralfetch tax Linhagem taxonômica
Mostra a linhagem completa do ICTV (do reino à espécie). Pode consultar direto a taxonomia do NCBI ou comparar as duas lado a lado, destacando onde divergem.
- --ncbi
- --compare-ncbi
$ viralfetch tax Coronaviridae
╭─ Coronaviridae  (family) ──╮
│ realm     Riboviria        │
│ kingdom   Orthornavirae    │
│ phylum    Pisuviricota     │
│ class     Pisoniviricetes  │
│ order     Nidovirales      │
│ suborder  Cornidovirineae  │
│ family    Coronaviridae  ◀ │
╰────────────────────────────╯
viralfetch members Táxons abaixo de um grupo
Lista os táxons de um grupo em um nível escolhido, só a contagem, ou a árvore completa de descendentes.
- --rank
- --count
- --tree
$ viralfetch members Coronaviridae --rank genus
genera in family Coronaviridae
┏━━━━━━━━━━━━━━━━━━┳━━━━━━━━━┓
┃ genus            ┃ species ┃
┡━━━━━━━━━━━━━━━━━━╇━━━━━━━━━┩
│ Alphacoronavirus │      26 │
│ Alphaletovirus   │       1 │
│ Alphapironavirus │       1 │
│ Betacoronavirus  │      14 │
│ Deltacoronavirus │       7 │
│ Gammacoronavirus │       5 │
└──────────────────┴─────────┘
           6 genera
viralfetch seq Sequências do NCBI
Resolve os acessos localmente no VMR e baixa metadados, FASTA ou GenBank do NCBI. Para um grupo inteiro, mostra antes uma estimativa local do tamanho do download.
- --meta
- --fasta
- --gb
- --taxon
- --protein
$ viralfetch seq "Betacoronavirus pandemicum" --fasta -o out.fa
Wrote 4 fasta record(s) for Betacoronavirus pandemicum to out.fa

$ viralfetch seq --taxon Coronaviridae --meta
╭─ Coronaviridae (family) — download estimate ─╮
│ species     54                               │
│ isolates    59                               │
│ accessions  59                               │
╰──────────────────────────────────────────────╯
viralfetch text Capítulo do ICTV Report
Traz o capítulo da família no ICTV Report em Markdown, com tabelas e nomes científicos em itálico. As figuras podem ser desenhadas no próprio terminal.
- --section
- --raw
- --images
$ viralfetch text Coronaviridae --section summary
                  Family: Coronaviridae

Source: https://ictv.global/report/chapter/coronaviridae/coronaviridae
Content is licensed CC BY 4.0
──────────────────────────────────────────────────────
Summary

Members of the family Coronaviridae, a monophyletic group
of viruses in the order Nidovirales, are enveloped,
positive-sense RNA viruses …
viralfetch tree Árvore filogenética
Desenha a árvore filogenética da família, sem precisar de internet, destacando a espécie ou o gênero consultado.
- --tree N
- --newick
- --chapter
$ viralfetch tree "Betacoronavirus pandemicum"
Coronaviridae · Figure 5A · RdRp (AA) · 55 tips · 2 matches
     ┌─ Alphacoronavirus BT020
   ┌─┤
   │ └─ Scotophilus bat coronavirus 512
  ─┤          …
   │     ┌ severe acute respiratory syndrome coronavirus  ← match
   └─────┤
         └ severe acute respiratory syndrome coronavirus 2  ← match
viralfetch msa Alinhamento múltiplo
Mostra o alinhamento por trás da árvore, colorido por resíduo, com a sequência consultada marcada. Exporta o alinhamento em FASTA.
- --range
- --consensus
- --fasta
$ viralfetch msa "Betacoronavirus pandemicum" --consensus
Coronaviridae · tree1 · AA · cols 1–60 of 316 · 55 seqs
consensus              KHFFFAQDGDAAITDYDYYRYNRPTMLDICQALFVYEVVDKYFD
▶ severe acute respir  KHFFFAQDGNAAISDYDYYRYNLPTMCDIRQLLFVVEVVDKYFD
Alphapironavirus bona  EHFFYLQPRDCAVTDFDYYRFNRPTVLDPLQFRFVYNVVKHYFK
…                      0^                 20^                 40^
Fontes de dados
VMR do ICTV
Hierarquia taxonômica, isolados de referência e acessos GenBank/RefSeq. É o índice local, embutido no pacote.
NCBI E-utilities
Metadados, sequências de nucleotídeos e proteínas e taxonomia do NCBI, buscados sob demanda.
ICTV Report
O texto descritivo do capítulo de cada família, com figuras.
Árvores do ICTV Report
Árvores em Newick e alinhamentos de aminoácidos e nucleotídeos por família, incluídos no pacote.
Pipeline · Código aberto · MIT
PLANCUS
Elementos virais endógenos, do genoma ao catálogo curado
Ao longo da evolução, pedaços de vírus ficaram integrados ao genoma de plantas e animais. Esses elementos virais endógenos (EVEs) funcionam como fósseis moleculares: registram infecções antigas e ajudam a entender como vírus e hospedeiros evoluíram juntos.
O PLANCUS transforma um genoma em um catálogo curado de EVEs. A
entrada pode ser um FASTA (com GFF3 opcional), um acesso
GCA_/GCF_ do NCBI, baixado automaticamente, ou
uma tabela com várias espécies, para comparar EVEs entre elas.
conda env create -f environment.yml
Etapas da pipeline
Triagem de ORFs
Prediz as ORFs do genoma, remove as redundantes e as compara com proteínas virais.
- orfipy
- MMseqs2
- DIAMOND
Resgate por HMM
ORFs sem semelhança viral são buscadas de novo com modelos HMM virais calibrados, que captam parentescos mais distantes.
- pyhmmer
- RVDB
- eggNOG
Validação
Cada candidato é comparado com o Swiss-Prot, pesando evidência viral contra celular; a família viral vem da taxonomia do NCBI.
- Swiss-Prot
- NCBI Taxonomy
Domínios proteicos
Anotação opcional dos domínios conservados de cada candidato.
- CD-Search
- Pfam-A
Contexto genômico
Ancora os candidatos no genoma, agrupa-os em loci com as regiões vizinhas e faz uma última busca por fragmentos sem ORF.
- tblastn
Repetições e transposons
Opcional: regiões de baixa complexidade, repetições mascaradas e domínios de transposons perto de cada EVE.
- DUST
- SEG
Comparação entre espécies
Agrupamento em duas etapas, mapa de calor das sequências compartilhadas e sintenia das regiões vizinhas.
- tblastx
Curadoria
Uma página local no navegador para inspecionar, aprovar ou remover cada candidato — com cobertura de leituras quando há RNA-seq ou BAM.
- página de curadoria
opcional etapa que pode ser ligada na execução
O que sai
Catálogo curado
EVEs validados e revisados, com as decisões de curadoria registradas.
Figuras e painel
Gráficos e um painel estático para explorar os resultados.
Comparação entre espécies
Grupos de EVEs compartilhados, mapa de calor e sintenia.
Reprodutibilidade
Log da execução e versão dos bancos de dados usados em cada análise.